Upoważniony przedstawiciel
Upoważniony przedstawiciel to firma lub osoba z siedzibą albo miejscem zamieszkania w Unii Europejskiej (UE), która przyjęła pisemne upoważnienie producenta spoza UE do wykonywania określonych zadań w jego imieniu. Bez wyznaczenia takiego przedstawiciela producent spoza UE nie może wprowadzić wyrobu medycznego do obrotu w Unii.
 Jan ŁabzaWłaściciel i Prezes ZarząduAktualizacja: 19 października 2026
Rolę tę określa rozporządzenie w sprawie wyrobów medycznych (MDR). Przedstawiciel bierze udział w sprawdzaniu dokumentów i współpracuje z organami nadzoru, ale nie musi zajmować się sprzedażą ani dostawą urządzeń1. W polskich instrukcjach spotyka się również nazwę „autoryzowany przedstawiciel”.
Co robi upoważniony przedstawiciel?
Zadania przedstawiciela określa pisemne upoważnienie. Przedstawiciel musi przyjąć je również na piśmie. Dokument powinien obejmować co najmniej wszystkie wyroby z tej samej grupy rodzajowej. Przedstawiciel wykonuje między innymi następujące zadania1:
- Sprawdza, czy producent sporządził deklarację zgodności i dokumentację techniczną oraz przeprowadził właściwą procedurę oceny zgodności.
- Przechowuje kopie dokumentacji, deklaracji i odpowiednich certyfikatów, aby udostępniać je organom nadzoru.
- Rejestruje się w europejskiej bazie wyrobów medycznych EUDAMED i sprawdza, czy producent spełnił obowiązki rejestracji wyrobów.
- Współpracuje z organami przy działaniach korygujących i niezwłocznie przekazuje producentowi skargi oraz zgłoszenia dotyczące podejrzewanych incydentów.
Producent nadal odpowiada między innymi za projektowanie i wytwarzanie wyrobu, zarządzanie ryzykiem, ocenę kliniczną oraz system jakości. Nie może przekazać tych obowiązków przedstawicielowi. Jednocześnie art. 11 ust. 5 MDR przewiduje odpowiedzialność solidarną: gdy producent spoza UE nie wypełnia obowiązków określonych w art. 10, przedstawiciel ponosi wraz z nim prawną odpowiedzialność za wadliwe wyroby1.
Jak sprawdzić, kto jest upoważnionym przedstawicielem?
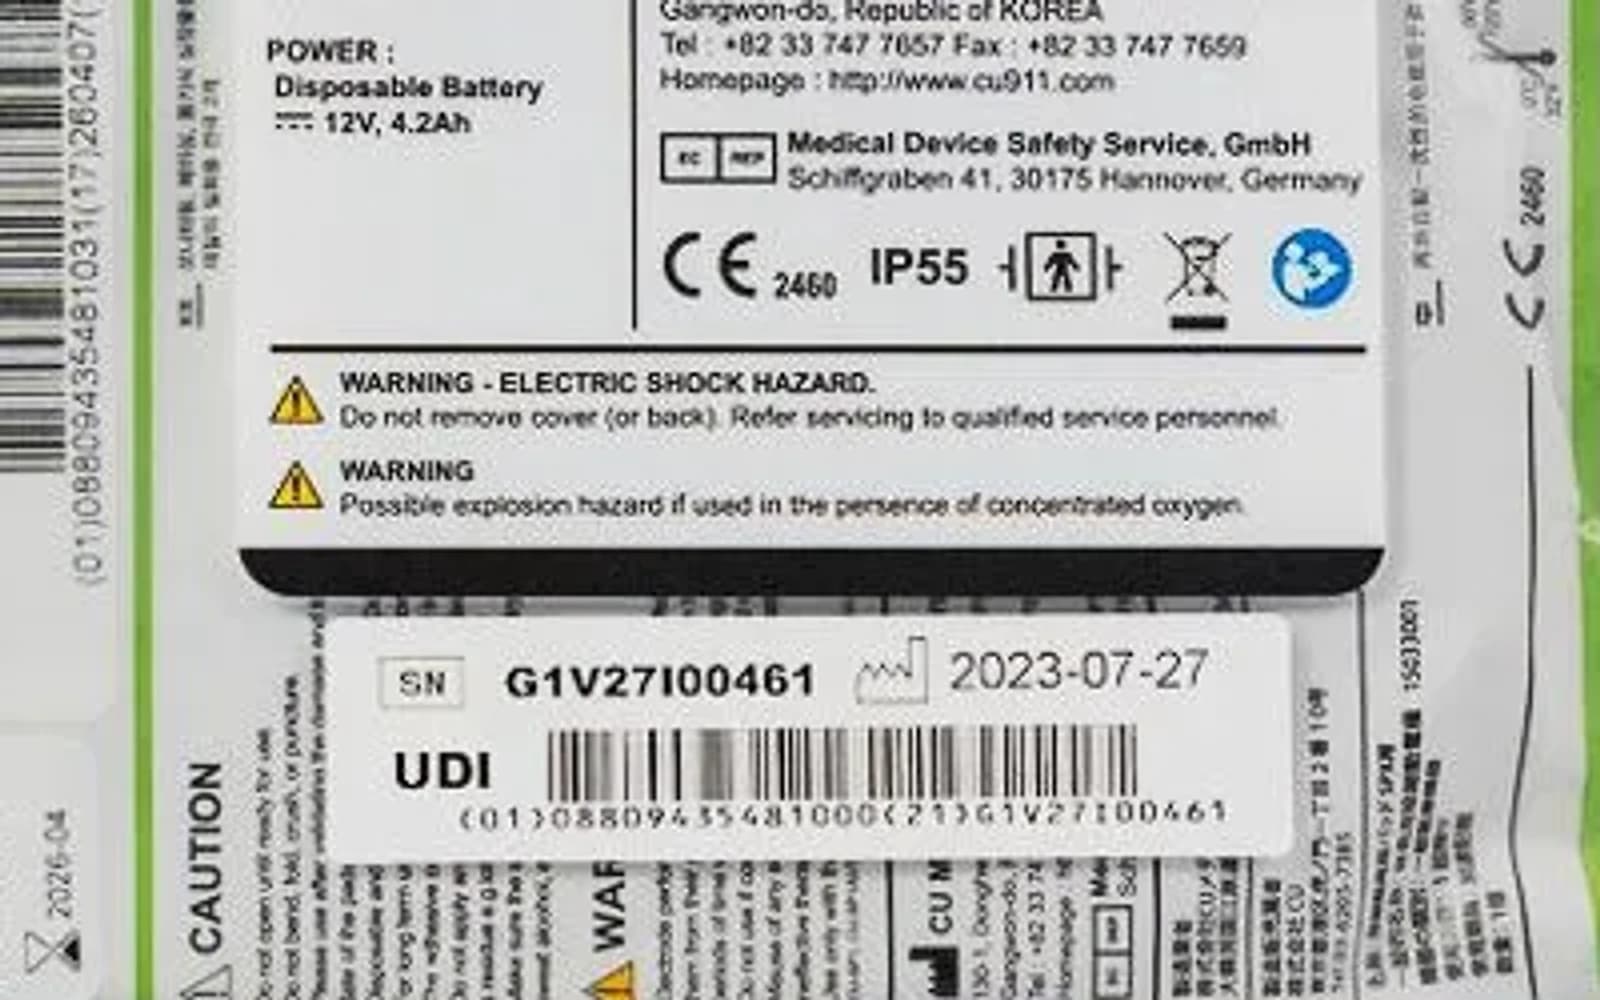
Jeżeli producent ma siedzibę poza UE, nazwa i adres przedstawiciela muszą znaleźć się na etykiecie wyrobu. Dane można porównać z deklaracją zgodności, certyfikatem i publicznym wpisem w EUDAMED. Niepowtarzalny numer rejestracyjny (SRN) przedstawiciela zawiera oznaczenie roli „AR”, od angielskiego authorised representative1.
Na etykietach symbol EU REP stopniowo zastępuje EC REP. Zmiana symbolu nie zmienia zadań przedstawiciela2. Oba symbole są poprawne w okresie przejściowym – poprzednia wersja normy pozostaje na liście norm zharmonizowanych do 15 czerwca 2031 r.3.
Poniższe przykłady pochodzą z dokumentacji automatycznych defibrylatorów zewnętrznych (AED). Numery SRN podano tylko wtedy, gdy znajdują się w tych dokumentach.
| Model | Producent | Upoważniony przedstawiciel | Źródło |
|---|---|---|---|
| CU Medical iPAD SP1 i SPR | CU Medical Systems, Inc. | Medical Device Safety Service GmbH (MDSS), Hanower; DE-AR-000005430 | Deklaracja zgodności i instrukcja SPR45. |
| ZOLL AED Plus i AED 3 | ZOLL Medical Corporation | ZOLL International Holding B.V., Elst; NL-AR-000012554 | Deklaracja AED Plus i instrukcja AED 367. |
| Powerheart G5 | ZOLL Medical Corporation | ZOLL International Holding B.V., Elst | Instrukcja G58. |
| ViVest A1/A3 i P1/P3 | Vivest Medical Technology Co., Ltd. | Shanghai International Holding Corp. GmbH (Europe), Hamburg; DE-AR-000000001 | Deklaracja A1/A3 i instrukcja P1/P3910. |
Instrukcja iPAD SPR wymienia osobno przedstawiciela MDSS i importera CU Medical Germany GmbH z Berlina (DE-IM-000005078). To dwie firmy, które wykonują różne zadania5.
Czym przedstawiciel różni się od importera i autoryzowanego dostawcy?
Importer wprowadza do obrotu w UE wyrób spoza UE i sprawdza między innymi, czy producent wyznaczył upoważnionego przedstawiciela. Przedstawiciel wykonuje zadania wynikające z upoważnienia i MDR, nawet jeśli nie uczestniczy w dostawie towaru1.
Autoryzacja producenta może upoważniać firmę do sprzedaży lub serwisu. Sam list autoryzacyjny ani określenie „oficjalny przedstawiciel” nie nadają jednak firmie statusu upoważnionego przedstawiciela w rozumieniu MDR.
Przedstawicieli wymienia się także w dokumentach produktów, które nie są wyrobami medycznymi, na przykład AED treningowych objętych przepisami o kompatybilności elektromagnetycznej (EMC). Sama informacja o przedstawicielu w dokumencie nie oznacza więc, że produkt jest wyrobem medycznym.
W Wielkiej Brytanii producent spoza Zjednoczonego Królestwa wyznacza UK Responsible Person (UKRP), czyli osobę odpowiedzialną na tym rynku. W Irlandii Północnej obowiązują odrębne zasady oparte na MDR11. W Szwajcarii producent zagraniczny wyznacza szwajcarskiego upoważnionego przedstawiciela, oznaczanego jako CH-REP12.
Źródła
- 1Rozporządzenie (UE) 2017/745 w sprawie wyrobów medycznych (MDR), art. 2, 11–13, 31 i załącznik I
- 2Small Symbol. Big Update: Changes to the Authorized Representative Symbol
- 3Decyzja wykonawcza Komisji (UE) 2026/1231 z dnia 11 czerwca 2026 r.
- 4Deklaracja zgodności CU Medical iPAD SP1 i SPR (DOC-EU-CUP Rev.3)
- 5Instrukcja obsługi CU Medical iPAD SPR
- 6Deklaracja zgodności UE MDR – ZOLL AED Plus
- 7Instrukcja obsługi ZOLL AED 3
- 8Instrukcja obsługi Powerheart G5, REF 70-02190-22 Rev. D
- 9Deklaracja zgodności ViVest A1/A3
- 10Instrukcja obsługi ViVest Pocket AED P1 i P3
- 11Regulating medical devices in the UK
- 12Swiss authorised representative (CH-REP)